
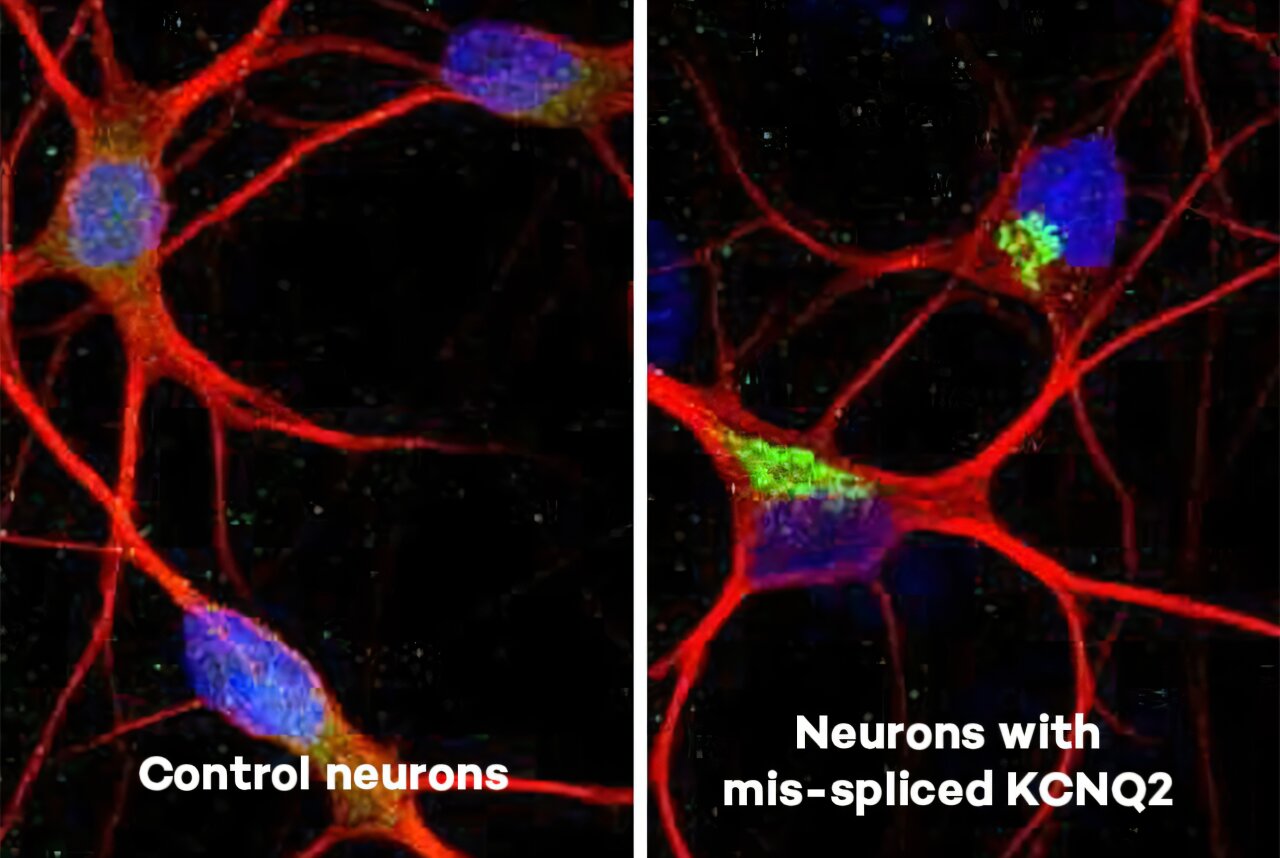

La imagen de lado a lado muestra las neuronas de control del estudio (izquierda) en comparación con las neuronas del estudio con el gen KCNQ2 mal empalmado. Crédito: Universidad del Noroeste
Un nuevo estudio de la Universidad Northwestern que utiliza tejido nervioso de pacientes y neuronas humanas cultivadas en laboratorio ha descubierto cómo una proteína patológica clave, TDP-43, impulsa las células nerviosas hiperactivas en las enfermedades neurodegenerativas, la esclerosis lateral amiotrófica (ELA) y la demencia frontotemporal (DFT).
Los hallazgos no sólo explican un antiguo misterio de por qué las células nerviosas trabajan demasiado en la ELA y la FTD, sino que también destacan un nuevo fármaco prometedor para retardar o prevenir la progresión de la enfermedad.
Los hallazgos se publican en Neurociencia de la naturaleza en un artículo titulado «El empalme incorrecto de KCNQ2 dependiente de TDP-43 desencadena hiperexcitabilidad neuronal intrínseca en ELA/FTD».
La ELA, que ataca las neuronas motoras de la médula espinal y causa debilidad progresiva y atrofia muscular, afecta a unas 350.000 personas en todo el mundo. La FTD conduce a la atrofia de los lóbulos frontal y temporal del cerebro, que se sabe que controlan la personalidad, el comportamiento y el lenguaje. Se estima que entre 1,2 y 1,8 millones de personas en todo el mundo viven con algún tipo de FTD.
Aunque la ELA y la DFT son bastante diferentes, una característica constante pero mal explicada de ambas enfermedades es la hiperexcitabilidad neuronal, en la que las neuronas se activan demasiado y con demasiada facilidad.
Investigaciones anteriores han descubierto que casi todos los casos de ELA y hasta la mitad de los casos de FTD comparten un problema característico: la proteína TDP-43 se desplaza desde su ubicación normal, el núcleo, al citoplasma y altera la función celular normal.
El nuevo estudio encontró que cuando el TDP-43 no funciona correctamente, interrumpe el empalme normal del canal KCNQ2, que puede considerarse como un «freno» que normalmente impide que las neuronas se activen demasiado. Sin este freno, las neuronas se vuelven eléctricamente hiperactivas (hiperexcitabilidad neuronal). Se ha demostrado que los pacientes con ELA que presentan hiperexcitabilidad tienen un mayor riesgo de mortalidad, lo que subraya su importancia clínica.
Los autores del estudio diseñaron, desarrollaron y probaron un fármaco dirigido a genes que, según el estudio, puede corregir este error en neuronas humanas cultivadas en laboratorio, restaurando el equilibrio y reduciendo la hiperactividad.
El fármaco se conoce como oligonucleótido antisentido (ASO) que, una vez validado y aprobado clínicamente, se administraría mediante inyección directa en el sistema nervioso central del paciente, de forma similar a una epidural.
«Al corregir el error de empalme de KCNQ2 con el fármaco ASO, pudimos calmar las neuronas hiperactivas, y restaurar la actividad neuronal podría ralentizar la progresión de la enfermedad», dijo el autor correspondiente Evangelos Kiskinis, profesor asociado de neurociencia y neurología en la división de enfermedades neuromusculares de la Facultad de Medicina Feinberg de la Universidad Northwestern.
«Estoy encantado de haber resuelto finalmente un antiguo misterio de por qué las células nerviosas de ELA/DFT son hiperactivas y estresadas incluso antes de morir».
Los científicos estudiaron neuronas de pacientes y de laboratorio, así como tejido cerebral y de médula espinal postmortem de ELA y FTD. El defecto que descubrieron es específico de los humanos y no ocurre en modelos de ratón o rata, dijo Kiskinis.
Según el estudio, los pacientes con un empalme incorrecto de KCNQ2 más grave tuvieron una aparición más temprana de su enfermedad, lo que la convierte en un biomarcador potencial para el pronóstico o la respuesta al tratamiento, dijo Kiskinis.
«Nuestro trabajo conecta dos características centrales de la enfermedad, la patología TDP-43 y la hiperexcitabilidad, en una única vía mecanicista», dijo Kiskinis. «También apunta a un nuevo y apasionante objetivo terapéutico».
El equipo de Kiskinis está trabajando actualmente para desarrollar una prueba de biomarcadores basada en la identificación de este evento KCNQ2 mal empalmado que podría conducir a un diagnóstico más temprano.
«Estamos entusiasmados de llevar este ASO a etapas clínicas», dijo.
Otros autores del estudio de Northwestern incluyen a la estudiante graduada en neurociencia interdepartamental de la Universidad Northwestern, Kelly A. Marshall, al becario postdoctoral Francesco Alessandrini y al Dr. Alfred L. George, presidente del Departamento de Farmacología.
Más información:
El empalme incorrecto de KCNQ2 dependiente de TDP-43 desencadena una hiperexcitabilidad neuronal intrínseca en la ELA/FTD, Neurociencia de la naturaleza (2025). DOI: 10.1038/s41593-025-02096-w.
Proporcionado por la Universidad Northwestern
Citación: Nueva pista sobre ELA y FTD: una proteína defectuosa altera el sistema de «freno» del cerebro (31 de octubre de 2025) Obtenido el 1 de noviembre de 2025 de https://medicalxpress.com/news/2025-10-clue-als-ftd-faulty-protein.html
Este documento está sujeto a derechos de autor. Aparte de cualquier trato justo con fines de investigación o estudio privado, ninguna parte puede reproducirse sin permiso por escrito. El contenido se proporciona únicamente con fines informativos.


